Déplacements congénitaux et acquis du cristallin
1. Introduction
Définitions |
- Déplacement du cristallin :
- L’ectopie peut évoluer vers une subluxation voire une luxation (dislocation) - Subluxation suggérée par un phacodonésis, témoin d’importante perte de zonule (cristallin oscillant d’avant en arrière comme une voile aux mouvements oculaires) → Myopie forte évolutive (microsphérophaquie par relâchement circonférentiel de la zonule), astigmatisme évolutif (relâchement sectoriel de la zonule) 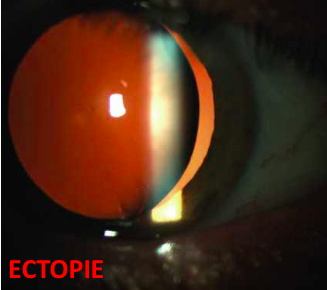 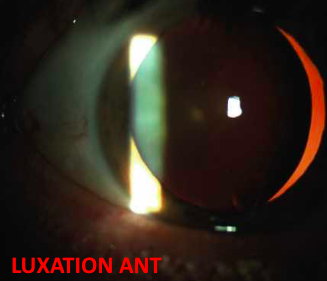 |
Causes |
Pathologies variées : - Congénitales (génétique, développemental) : exprimé dès la naissance ou non
- Acquises :
- Les ectopies isolées sont un dg d’élimination (clinique, biologie voire génétique) |
Prise en charge |
- Sans contexte connu, bilan (interniste et/ou généticien)à la recherche :
- Indication chirurgicale : BAV progressive non corrigeable : suivi ophtalmologique car évolutif - Procédure chirurgicale difficile :
|
| Marfan | Homocystinurie | Weill-Marchesani | |
| Taille | Grand | Grand | Petit |
| Articulations | Laxe | Laxe | Réduite |
| Musculature | Réduite | Réduite | Normale |
| Vaisseaux | Anévrismes | Embolies | 0 |
| Ectopie | 80% | >90% | 50% |
| Subluxation | Supérieure | Inférieure (mais pas que) | Inférieure |
| Microsphérophakie | Rare | Rare | Fréquent |
| Glaucome | < 10% | 20-30% | Fréquent |
| Génétique | TAD, 15q, gène FBN1 | TAR, 21q, gène CbS | TAR, 19p, gène ADMST10 |
2. Ectopie familiale : parfois avec aniridie
Familial ectopia lentis | - TAD (fibrilline FBN1) - Déplacement bilatéral symétrique supéro-temporal - Congénital ou manifesté plus tardivement, isolé sans signes généraux |
Ectopia lentis et pupillae | - Rare, TAR (ADAMTSL4) - Déplacement de la pupille et du cristallin dans la direction opposée - Pupilles petites dilatant peu, possible microsphérophakie 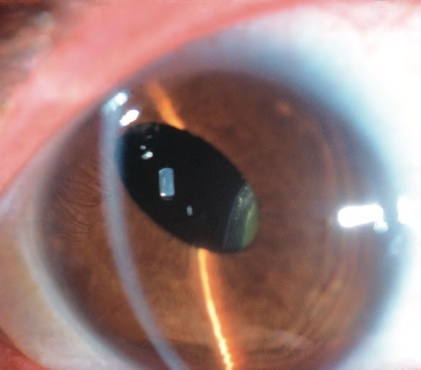 |
3. Syndrome de Marfan
Généralités et physio | - Pathologie du TC à TAD, pénétrance complète, expressivité variable - Mutations gène FBN1 (Kr 15q) codant la fibrilline-1, protéine essentielle du TC | |
Epidémio | - Rare : 1/5k à 1/20k | |
Atteintes | Ostéo-articulaire | - Grande taille, dolichosténomélie (envergure trop grande [envergure/taille > 1,05], longueur excessive et gracilité des extrémités), arachnodactylie, dolichocéphalie - Hypermobilité articulaire, cyphoscoliose, déformation thoracique - Palais ogival |
CV | - IM/PVM, IA, dilatation aortique, anévrisme, risque de DA | |
Ophtalmo | - Ectopie et luxation du cristallin (surtout supérotemporal) (80%) - Myopie forte axile (40%), risque de DR (10%) → 50% bilat - Strabisme - Goniodysgénésies à risque de glaucome - Hypoplasie du dilatateur de l’iris, microsphérophakie, myosis | |
Suivi opht | - Arguments pour le diagnostic positif puis suivi (myopie)/TTT des complications | |
4. Homocystinurie
Généralités et physio | - Pathologie métabolique à TAR : déficit en cystathionine ß-synthase - Mutations gène CbS (Kr 21q) : enzyme transformant homocystéine en cystathionine → Augmentation d’homocystéine/methionine dans sang et urines (homocystinurie) - Maladie progressive (Ø anomalie à la naissance), à diagnostiquer et traiter tôt | |
Epidémio | - Rare : 1/300k | |
Atteintes | Morphotype | - Cheveux blonds rêches, iris bleus - Flush malaire - Morphotype Marfanoïde 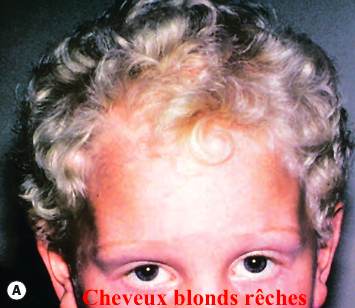 |
Ostéo-articulaire | - Genu valgum, pied creux, dolichosténomélie, arachnodactylie - Ostéoporose, déformations osseuses (pectus excavatum, scoliose..) | |
Vasculaire | - Thromboses veineuses et artérielles : risque de l’AG ++ - Athérosclérose précoce | |
Neuropsy | - Retard mental dans les deux premières années, inconstant - Troubles psychiatriques chez 50% des patients | |
Ophtalmo | - Ectopie et luxation du cristallin inféronasale dans 90% des cas (rupture des fibres zonulaires riches en cystine → gravité) - Atrophie optique, cataracte, myopie précoce évolutive, DR… - Atrophie de l’iris, iridodonésis ; glaucome secondaire 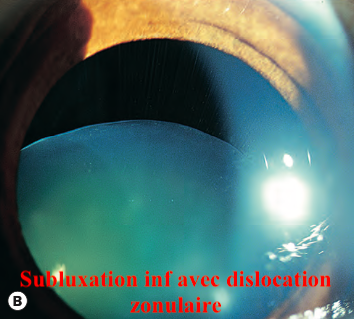 | |
Suivi opht | - Arguments pour le diagnostic positif, puis suivi pour indication PKE sur BAV | |
Diagnostic | - Biochimique : homocystéine plasmatique élevée > 50 µM et méthionine élevée, diminution de cystéine, chromatographie des acides aminés plasmatiques → Domage homocystéinémie avant toute AG car risque de thromboses ++ | |
TTT | - Vitamine B6 (pyridoxine) ± B9 et B12 - Régime pauvre en méthionine - Possible Bétaïne anhydre pour diminuer le taux d’homocystéine Traitement de l’homocystinurie
| |
Maladies héréditaires du métabolisme : souci d’une enzyme donc excès du précurseur (intoxication) et/ou manque du produit transformé.
- Dg : dosages biochimiques ou enzymatiques, tests moléculaires.
- Causes : gangliosidoses, homocystinurie, etc.
- TTT : diététique (supprimer un toxique), médicaments (chélateur pour détoxifier, TTT substitutif par enzymothérapie, TTT palliatif), greffe de moëlle osseuse, thérapie génique...
5. Syndrome de Weill-Marchesani : contraire du Marfan
Généralités et physio | - Pathologie du TC à TAR (rare TAD : même gène que Marfan FBN1) - Mutations homozygotes d’ADAMST10 (Kr 19p): produit protéase de la MEC Protéase exprimée dans la peau, les articulations et le cœur | |
Epidémio | - Rare | |
Atteintes | Ostéo-articulaire | - Petite taille, brachydactylie (brièveté des doigts), brachycéphalie - Raideur articulaire |
Neuro | - Possible retard mental | |
Ophtalmo | - Myopie, glaucome par fermeture de l’angle (cristallin déplacé) - Microsphérophakie et/ou déplacement du cristallin en INF 50% - Cataracte 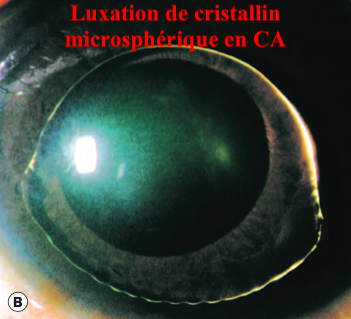 | |
Suivi opht | - Arguments pour le diagnostic positif puis traitement des complications ophtalmo | |
6. Autres
- Ehler-Danlos, Alport, rarement Stickler
- Déficit en sulfite oxydase (déplacement quasi systématique), en cofacteur du molybdène, hyperlysinémie (déficit en lysine alpha-cétoglutarate réductase)…
- Mégalocornée congénitale avec fragilité zonulaire et glaucome secondaire (TAR, LTBP2)
- Syndrome de Knobloch : subluxation temporale
Anomalies de forme du cristallin
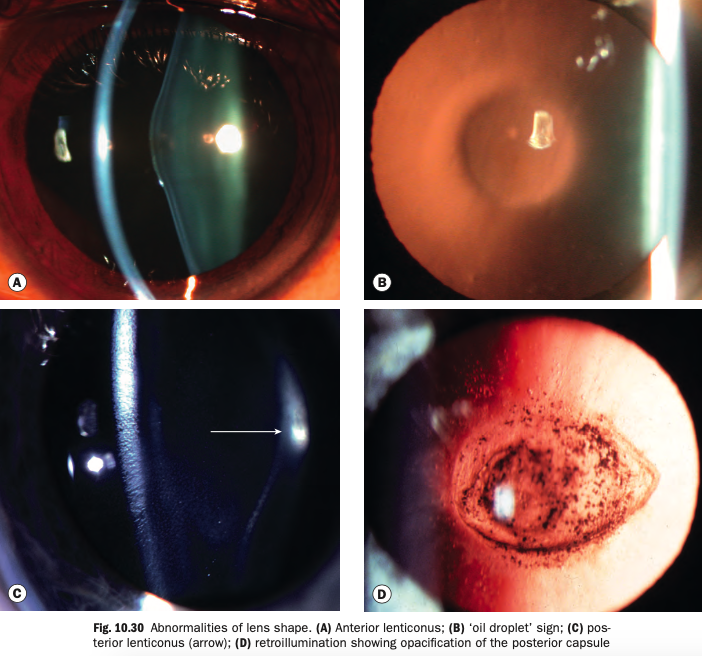
1. Lenticône
Antérieur | - Projection bilatérale axiale de surface ant du cristallin vers CA → en rétro-illumination : aspect de gouttelette d’huile (oil droplet)  Quasiment toujours associé au syndrome d’Alport :
|
Postérieur | - Surtout unilatéral sporadique - Associé à un amincissement ou absence de capsule, souvent cataracte SCP - Avec l’âge augmentation du bombement avec possible opacification corticale - Possible cataracte « aiguë » dans l’enfance |
2. Autres
Lentiglobe | - Très rare : déformation hémisphérique - Surtout unilatéral, peut être associé à une cataracte polaire postérieure |
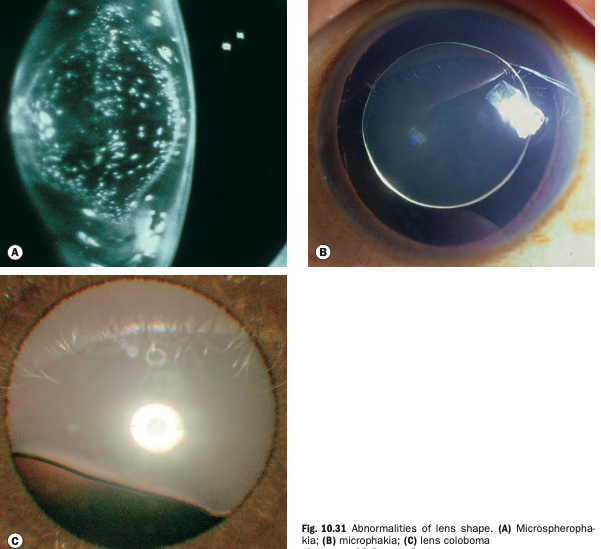
Micro-sphéro-phakie |
- Microsphérophakie : petit cristallin rond
- Microphakie : petit cristallin
|
Colobome | - Indentation congénitale de la périphérie du cristallin sans vrai colobome - Résulte d’un déficit localisé zonulaire - Parfois associé à un vrai colobome de l’iris ou rétinien |