- Sclère : 4/5 de tunique du globe, Ø 22 mm, continuité avec limbe et lame criblée
Composition : 80% coll (I, II, III, VIII), fibres élastiques,proteoglycanes
Innervation sensitive riche (V) : nerfs ciliaires post longs et courts
Vascularisation : ACP longues et courtes, nutrition par choroïde/épisclère
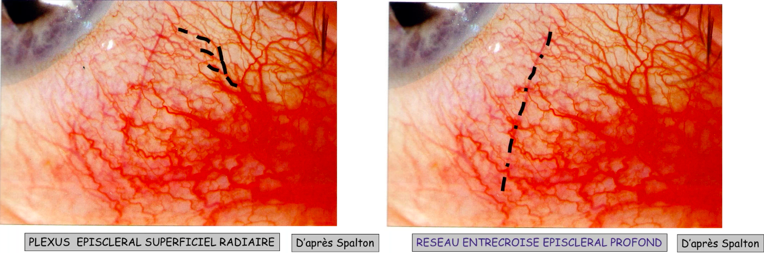
- Episclère : tissu fibro-élastique très vascularisé par 2 réseaux :
Plexus épiscléral superficiel (PES) : radiaire(perpendiculaire à cornée)
Plexus épiscléral profond (PEP) : entrecroisé, en bataille/oblique
Physiopathologie
- Pathologie immunologique touchant fréquemment les petits vx scléraux :
Sclérite antérieure diffuse : réponse non granulomateuse à distribution surtout périvasculaire (macrophages, lympocytes, plasmocytes)
Sclérite nodulaire (surtout nécrosante) : réponse plus importante et spécifique avec une hypersensibilité de type II, III ou IV avec inflammation granulomateuse. Possible évolution vers une vascularite jusqu’à la nécrose fibrinoïde des vx, voire de la surface (cytokines pro-inflammatoires, métalloprotéinases activées…)
Epidémiologie
- Un peu plus les femmes, âge moyen (rare chez l’enfant)
- Sans prédisposition ethnique
- Incidence aux US : 3.4-4.1/100k/an. Prévalence aux US : 5.2/100k
2. Diagnostic
Épisclérite ou sclérite ?
Élément
Épisclérite
Sclérite
Début
Rapide : quelques heures
Progressif : quelques jours
Rougeur
+
++
Douleur
Gêne, inconfort, brûlure ; habituellement pas de véritable douleur.
Douleur parfois +++ : insomniante, augmentée par les mouvements du globe et l’accommodation. Peut manquer dans la scleromalacia perforans.
BAV
Absente
Possible
Évolution
Souvent auto-limitée, régression spontanée < 3 semaines.
Ne régresse pas spontanément.
Vaisseaux
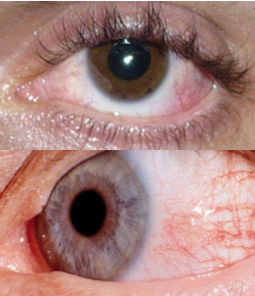
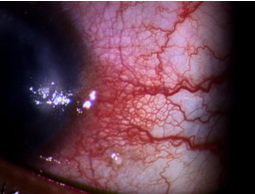
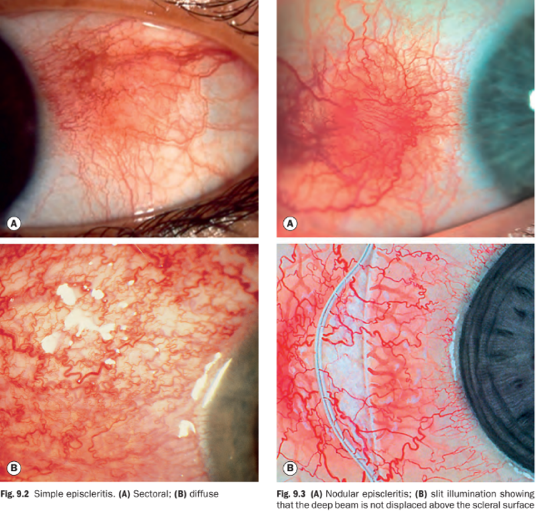
Dilatation sectorielle (70%) ou diffuse du PES : rose, radiaire, mobile.
Dilatation du PEP : rouge sombre-bleu, profond, immobile.
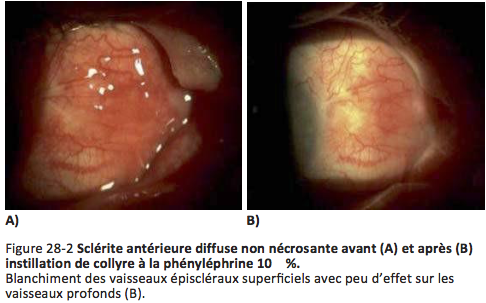
Néosynéphrine
Test positif, rapide : 30–60 s maximum.
Test négatif.
Latéralité
Unilatérale 30 %, bilatérale 70 %.
Bilatérale dans environ 50 %.
Autres signes
Rarement chémosis, HTO, UA, kératite…
Nécrose (occlusion capillaire) : très foncé en lumière verte de LàF voire angio ICG du segment antérieur. Oedème scléral ++, décoloration grise, amincissement… possible chémosis, œdème palpébral, UA, HTO...
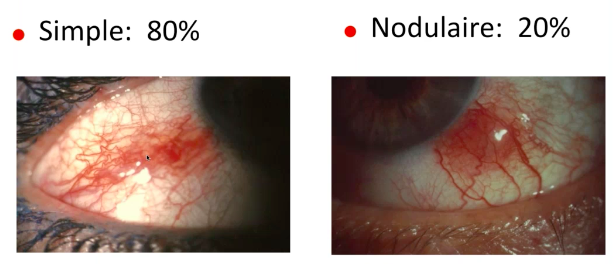
Exemples
Lignes de profil
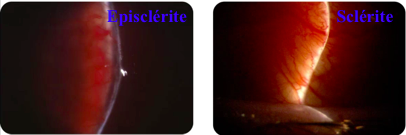
Deux lignes de profil : une ligne antérieure conjonctivale et une ligne profonde sclérale.
Épisclérite : dédoublement des lignes de profil ; la ligne antérieure est déplacée vers l’avant par l’œdème épiscléral.
Sclérite : aspect plus bombé, non dédoublé ; la ligne antérieure et la ligne postérieure sont déplacées en avant par l’œdème scléral.
Test à la néosynéphrine
Complications des sclérites
- Cornéennes : formes antérieures diffuse et nodulaire < 10 % ; forme nécrosante 35–50 % : kératite sclérosante, kératolyse, sillon périphérique.
- Uvéite, HTO/glaucome ou cataracte secondaire, myosite…
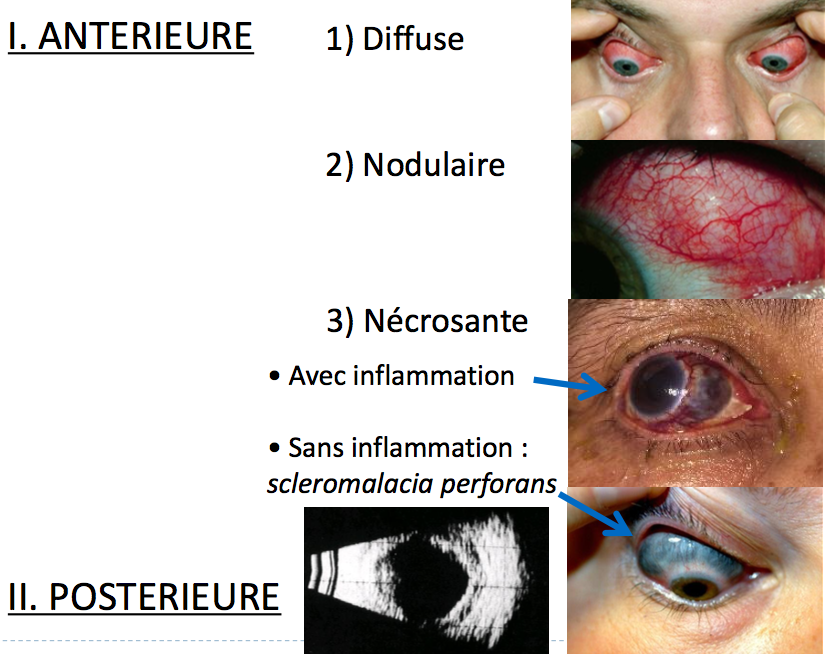
Formes cliniques
Classification décrite en 1976 au Moorfields Eye Hospital selon la localisation et l’aspect de l’inflammation. Le passage d’un type à l’autre est rare, avec un intérêt pronostique et thérapeutique.
Épisclérites :
Simples : 75 %.
Nodulaires : 25 %, nodules mobiles sur le plan profond ; éliminer un phlyctène ou un granulome.
Sclérites :
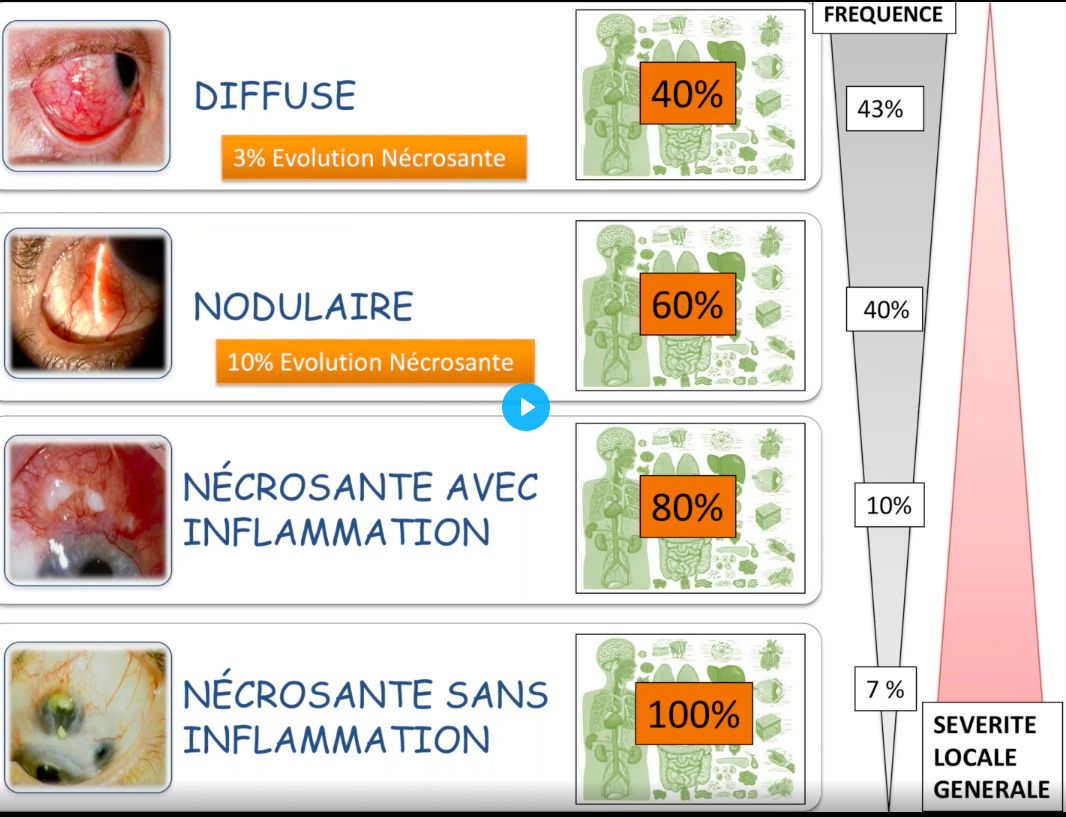
Antérieures : 98 %.
Diffuse
Nodulaire
Nécrosante
Avec inflammation
Sans inflammation = scleromalacia perforans
Postérieures : 2 %.
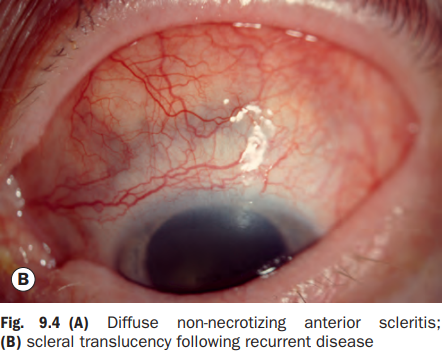
Sclérite antérieure diffuse
La plus fréquente (75 %) et la plus bénigne, souvent vers 50 ans.
Antérieure aux muscles droits ; bilatérale dans 45 % des cas.
Cause retrouvée dans 1/3 : surtout PR, LED, PCA ; parfois MICI, arthrite réactionnelle, voire spondylarthropathie.
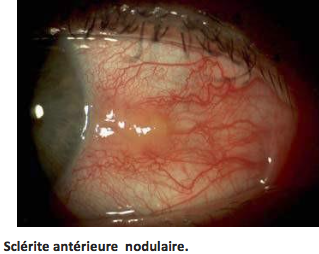
Sclérite antérieure nodulaire
15 %, gravité intermédiaire, souvent vers 50 ans.
Bilatérale dans 25 %, cause retrouvée dans 1/3, récidive dans 50 %.
Un ou plusieurs nodules, souvent périlimbiques dans l’aire interpalpébrale, immobiles et douloureux.
Nodules immobiles au test à l’éponge dans la sclérite, contrairement aux nodules d’épisclérite, sauf certains nodules périlimbiques où les tissus superficiels adhèrent à la sclère sous-jacente.
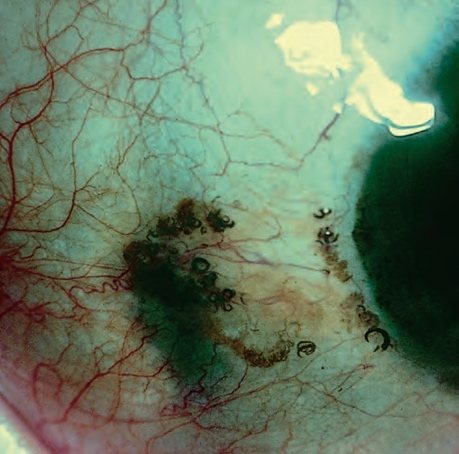
En cas de nécrose : zone avasculaire au centre du nodule, éventuellement ulcérée, ou nouvelle lésion d’extension circonférentielle.
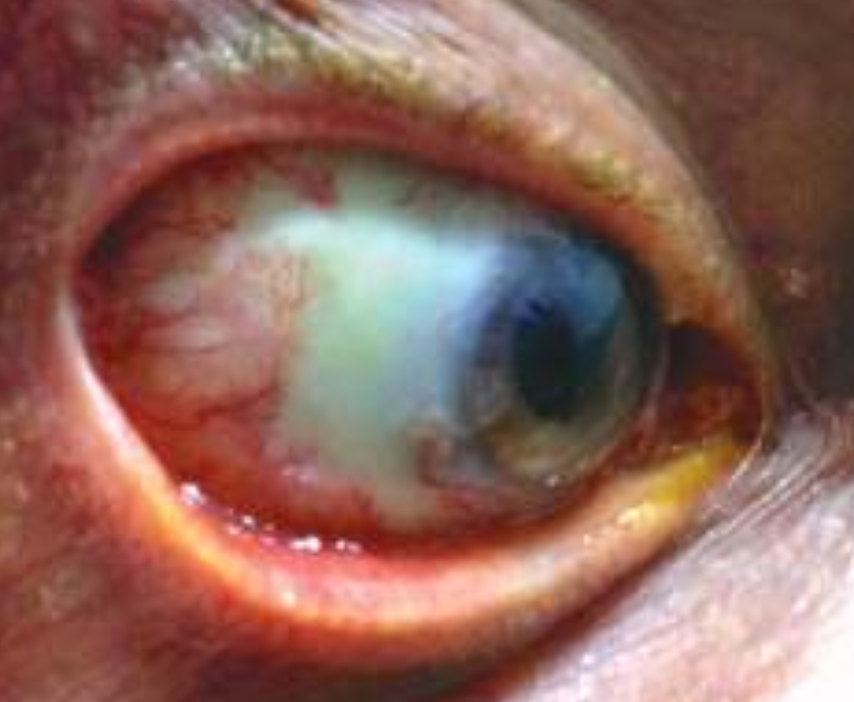
Sclérite antérieure nécrosante inflammatoire
< 10 %, grave +++, patients plus âgés, autour de 66 ans.
Bilatérale dans 40 %, cause retrouvée dans 80 %.
Vaso-occlusive : souvent associée à la PR. Patchs d’œdème scléral avec non-perfusion puis coalescence avec nécrose sclérale ; relative préservation du limbe et de la cornée périphérique.
Granulomateuse : GPA, PAN… injection paralimbique puis extension antérieure/postérieure et œdème diffus en moins de 24 h.
Induite par la chirurgie : surtout dans les 3 semaines mais possible plusieurs mois ou années après toute chirurgie (strabisme, trabéculectomie avec mitomycine C, excision de ptérygion, scleral buckling…). Débute au site chirurgical puis s’étend ; rechercher une maladie auto-immune sous-jacente (2/3) et exclure une infection.
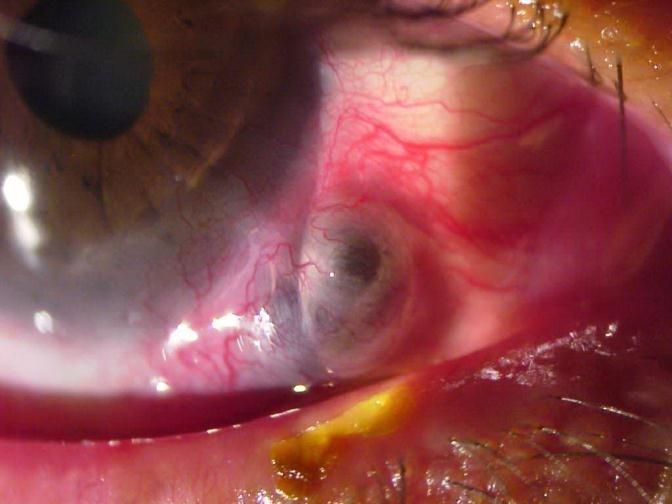
Scleromalacia perforans
Sclérite antérieure nécrosante sans inflammation clinique.
1–5 % des sclérites, asymptomatique, sans inflammation clinique mais présente en anatomopathologie.
Bilatérale, souvent PR mal contrôlée chez une femme âgée.
Perforation spontanée rare ; plutôt des staphylomes.
Sclérite postérieure
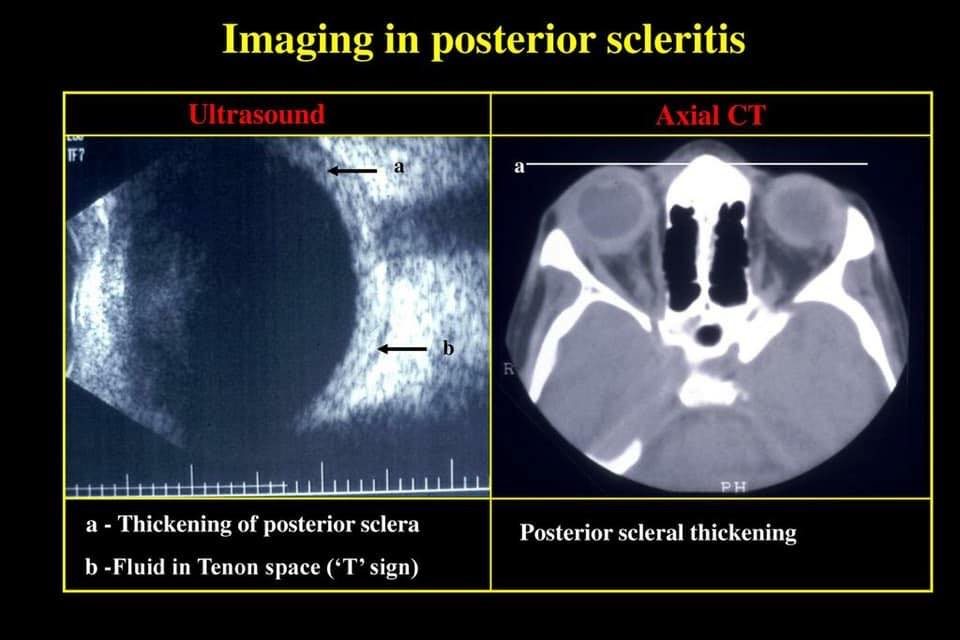
Atteinte postérieure à l’ora serrata ; incidence indiquée à 6 %, probablement sous-estimée.
85 % de femmes, âge moyen 44 ans.
Bilatérale dans 40 %, étiologie retrouvée dans 20 %.
Toute sclérite postérieure : rechercher une sinusite de contiguïté.
Parfois œil blanc asymptomatique (30 %), ou douleurs ++ exacerbées par les mouvements du globe.
- Si suspicion de sclérite postérieure : échographie B ++ ; possible TDM/IRM orbitaire.
- Angiographie du segment antérieur : fluorescéine avec occlusion si forme nécrosante ; ICG décrite comme meilleur marqueur d’activité.
- Bilan étiologique.
Sévérité
3. Étiologies
Principales étiologies
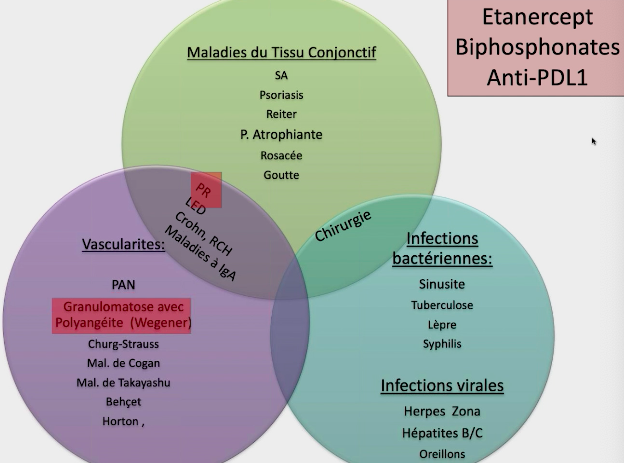
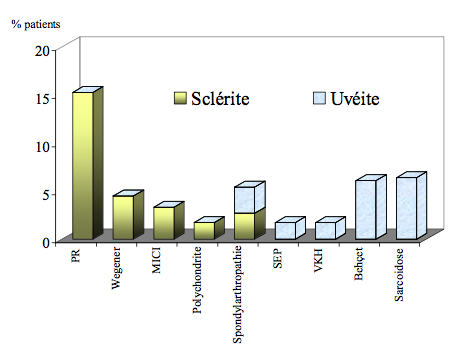
- Environ 40 % de maladies systémiques, notamment maladies auto-immunes et vascularites, et quelques infections. Les étiologies sont différentes de celles des uvéites.
Divers 0,8 % : VIH, Lyme, pyocyanique surtout après chirurgie de ptérygion, cocci Gram positif, fungi (Fusarium, Aspergillus), Nocardia, Actinomyces…
Mycobactéries 0,7 %
Syphilis 0,6 %
Bilan étiologique
- Par interniste ou rhumatologue, devant toute sclérite et devant une épisclérite sévère, évoluant mal, récidivante ou associée à des signes généraux d’alerte.
Rosacée : 1 % des sclérites et 6 % des épisclérites.
Corps étranger, agent chimique.
Post-chirurgie : sclérite infectieuse purulente ou immunitaire/nécrosante.
Biologie standard : NFS, VS-CRP, fibrinogène, EPS, bilan rénal, bilan hépatique, acide urique.
Bilan infectieux : IDR tuberculine, sérologie HSV.
Bilan immunologique : FAN, anti-ECT, FR, anti-CCP, ANCA, HLA-B27.
Bilan urinaire : hématurie, leucocyturie, protéinurie.
Radiographie thoracique et radiographies articulaires selon le cas.
Selon le contexte : VIH, TPHA-VDRL, VHB-VHC, Lyme, Bartonella, Quantiferon®.
Si signes thoraciques/ORL : TDM thoracique/sinus.
Si signes digestifs : endoscopies.
4. Evolution
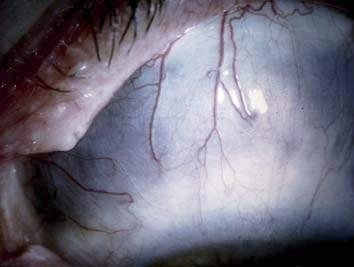
- A la résorption de l’œdème aspect bleuté/gris de la sclère qui devient plus translucide par réarrangement des fibres plutôt qu’un amincissement scléral
- Complications :
Kératite stromale infiltrative aiguë, localisée ou diffuse
Kératite sclérosante : amincissement et opacification chronique de cornée périphérique
PUK : GPA, PAN, PCA ++. Peut arriver à tout moment d’ne sclérite nécrosante voire précéder
Uvéite
Glaucome : principale cause d’éventuelle perte de vision
Hypotonie voire phtyse : détachement des CC, dommages inflammatoires/ischémiques
Perforation sclérale, staphylome séquellaire
- Pronostic : plus sévère si sclérite : postérieure, infectieuse, nécrosante
- Risque vital plus élevé si sclérite : nécrosante (PR mal équilibrée, etc.)
5. Prise en charge
Épisclérite
- Le plus souvent auto-limitée :
Larmes artificielles, lavages au sérum physiologique froid, conservé à 4 °C.
Collyre corticoïde ou AINS.
Cure courte 7–15 jours : Flucon 4 fois/jour.
Posologie dégressive pour les corticoïdes.
Si récidives multiples : AINS per os avec possible changement de molécule en cas d’inefficacité :
Indométacine 200 mg × 3/j.
Kétoprofène.
Diclofénac, célécoxib…
Sclérite
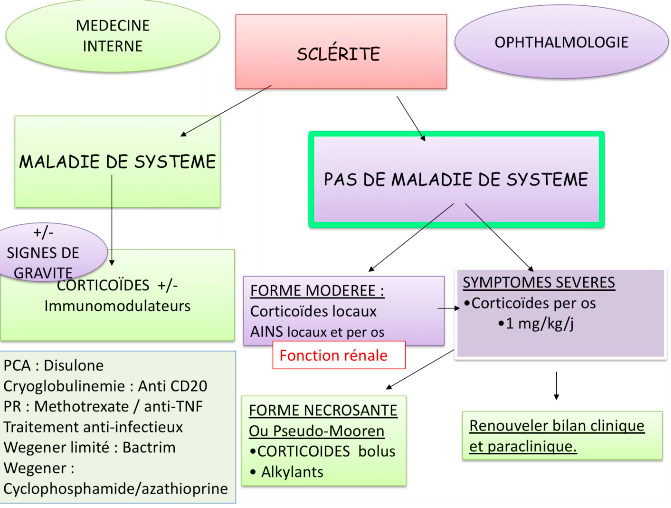
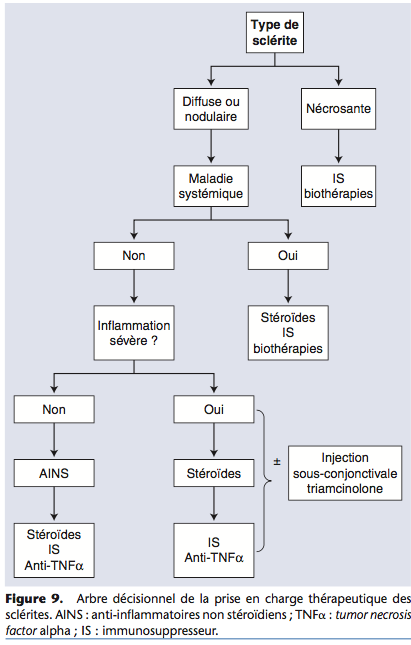
- Traitement plus intensif :
Topique : corticoïdes, avec peu d’effet ; cycloplégique.
AINS per os : environ 1 mois.
Corticoïdes systémiques :
PO : 1–1,5 mg/kg/j.
Bolus IV : 0,5–1 g/j pendant 3 jours.
En cas d’échec des AINS ou d’emblée dans les formes nécrosantes, voire postérieures.
Triamcinolone sous-conjonctivale : si forme non nécrosante, non infectieuse, avec contre-indication aux traitements systémiques.
Immunosuppresseurs / immunomodulateurs à discuter en cas de corticorésistance, corticodépendance, ou d’emblée pour le traitement de fond de la pathologie associée : GPA, PAN, PR, PCA…
- Prévention ou traitement d’une perforation cornéenne et/ou sclérale par greffe tectonique : greffon de cadavre ou autologue par périoste ou cornée autologue.
- Débridement si infectieux.
Sclérite récidivante idiopathique unilatérale : penser aux masquerades et discuter une biopsie +++.
Vascularite en immunofluorescence.
Infection : mycobactéries, HSV… traitement anti-infectieux spécifique ; les corticoïdes locaux ou systémiques peuvent également être utiles, voire un débridement chirurgical.
Tumeur : lymphome du MALT, carcinome conjonctival, vaisseaux sentinelles de mélanome oculaire…
6. Autres pathologies de la sclère
Porphyrie
- Porphyries :
Erythropoïétique congénitale (PEC) = maladie de Günther
Chez l’adulte, porphyrie variegata (PV) et cutanée tardive
- Surproduction/accumulation de porphyrines dans le foie, la peau et la sclère
- Chromophores photoactifs stimulés par la lumière sclère amincie/excavée dans les zones photoexposées donc interpélpabrales adjacentes à la cornée, possible sclérite antérieure diffuse ou postérieure
Décoloration sclérale
Alcaptonurie (ochronose)
Accumulation d’acide homogentistique par déficit de son oxydase, dans les tissus avec du collagène (cartilages, tendons…). TAR
Coloration foncée des urines après émission, arthropathie ochronotique avec atteinte axiale et périphérique
Pigmentation gris-bleu des sclérotique/insertion des mm droits/hélix : ochronose
Hémochromatose
Accumulation de fer dans les tissus. TAR
Diabète, HM...
Œil sec, anneau de Kayser, décoloration sclérale
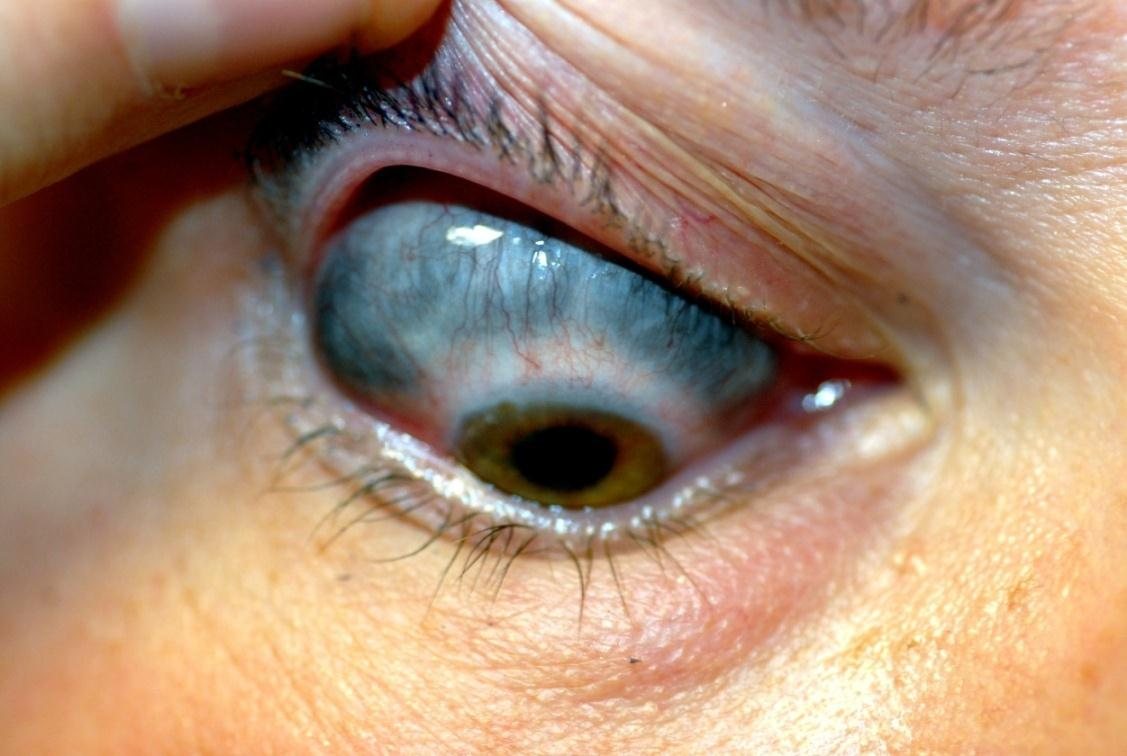
Sclère bleue
Décoloration bleue liée soit à un amincissement soit une augmentation de transparence (visibilité de l’uvée).
Ostéogenèse imparfaite
Maladie de Losbtein, des sclérotiques bleues
Anomalie du gène du collagène I. Groupe hétérogène de maladies génétiques : fragilité osseuse, faible masse osseuse, tendance aux fractures de sévérité variable (maladie des os de verre)...
Multiples types, au moins deux avec des signes oculaires :
Type I : TAD. Peu de fractures, pas de déformations, hyperlaxité articulaire, hypoplasie dentaire, surdité, contusions pour de faibles traumatismes. Sclère bleue, mégalocornée, arc cornéen
Type IIA : sporadique ou TAD. Surdité, anomalies dentaires, fractures multiples, membres courts. Surmortalité infantile par infections respiratoires. Sclère bleue, orbites peu profondes.
Ehler-Danlos VI
Anomalie du collagène, principal type (rarement le IV) avec signes oculaires : type oculo-scoliotique
Peau fine hyperélastique, contusions pour de faibles traumatismes avec régression lente, hyperlaxité articulaire (luxations), pathologie CV (anévrismes, ruptures spontanées de vx, PVM…)
Sclère bleue, fragilité sclérale (ruptures de globe pour un faible traumatisme), pli épicanthal, microcornée, KC, kératoglobe, ectopie cristallinienne, myopie, DR…
Autres causes rares
Sd de Marshall-Smith : maturation/croissance squelettique prénatale accélérée
Sd de Russel-Silver : petite taille…
Sd de Hallermann-Streiff-François
Autres colorations
Mélanocytose oculaire congénitale (rare)
- Augmentation du nombre, de la taille et de la pigmentation des mélanocytes de la sclère et l’uvée ± peau périoculaire, attente orbitaire, méningée, du palais mou
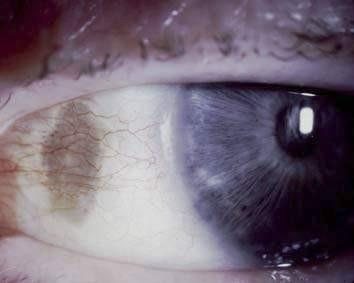
Mélanocytose oculaire : le moins commun, atteinte oculaire isolée. Multiples patchs pigmentés gris épiscléraux et scléraux (conjonctive non pigmentée et mobile), rarement atteinte cornéenne périphérique
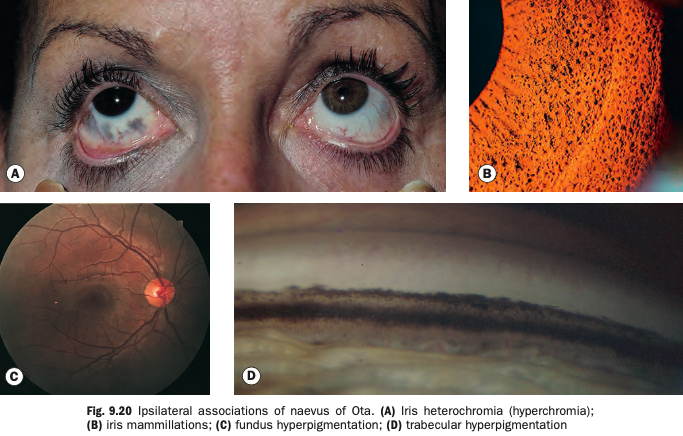
Mélanocytose oculo-dermique = naevus d’Ota : principale forme. Bilatéral dans 5%. Principalement si peau pigmentée. Hyperpigmentation bleutée de la peau du visage (surtout V1/V2) parfois discrète, et associations ipsilatérales :
Iris : hyperchromie, mamelonnements (petites lésions vitelliformes espacées, possible aussi dans NF1/Axenfeld-Rieger/Peters)
FO : hyperpigmentation
Trabéculum : hyperpigmentation, dans 10% glaucome +++
Uvée : mélanome possible chez de rares patients
Calcification sclérochoroïdienne idiopathique
Bénin, liée à l’âge, en général bilatéral
FO : lésions géographiques blanc-jaune bien limitées, souvent multiples en moyenne périphérie TS/TI en regard des arcades
Echo B : plaques choroïdiennes hyperréflectives avec cône d’ombre
Dg diff : métaplasie osseuse associée à un hémangiome choroïdien, ostéome choroïdien (mais en général lésion unique unilatérale : 80%)
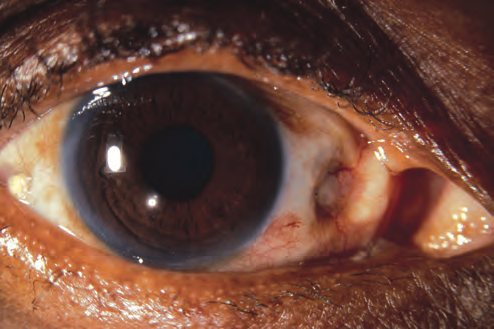
Plaque sclérale hyaline
Dégénérescence hyaline de la sclère, liée à l’âge
Souvent asymptomatique : amincissement scléral et surcharge calcaire
Taches gris-ardoisé souvent bilatérales, arrondies ou ovalaires
Siège de prédilection en avant de l’insertion des droits horizontaux
Parfois scléromalacie sénile associée : défect scléral peu profond ovalaire irrégulier de même localisation, avec typiquement plaque(s) hyaline(s) de localisation opposée sur le même œil ou sur l’œil adelphe
Evolution souvent favorable sans complication : Ø TTT